PEDIATR (2024) 57(4) e486
Pediatría
http://www.revistapediatria.org/ • ISSN 0120-4912 • eISSN 2444-9369
Reporte de casoDOI: https://doi.org/10.68770/rp.v57i4.486
Miopatía de Bailey-Bloch: a propósito de un caso en paciente no nativo americano
Bailey-Bloch myopathy: a case report in a non-Native American patient
- a Pediatra, Universidad del Norte, Barranquilla, Atlántico, Colombia.
- b Neuropediatra, Hospital Universidad del Norte, Barranquilla, Atlántico, Colombia.
- c Genetista, Hospital Universidad del Norte, Barranquilla, Atlántico, Colombia.
Resumen
Antecedentes: El trastorno STAC3 es una miopatía congénita con afectación musculoesquelética del tronco y las extremidades, dificultad en la alimentación y retraso en hitos del desarrollo motor con cognición normal. Presenta un riesgo alto de susceptibilidad a hipertermia maligna y alteraciones pulmonares restrictivas. Originalmente, esta patología se describió en individuos de la tribu nativa americana lumbee, una mezcla de ascendencia india cheraw, inglesa y afroamericana, en el estado de Carolina del Norte (Estados Unidos). Sin embargo, ya se han descrito casos a nivel mundial, aunque la epidemiología exacta no está clara.
Resumen del caso: En este artículo se reporta un caso de paciente pediátrico de nacionalidad colombiana con miopatía de Bailey-Bloch.
Conclusiones: Dada la rareza de la miopatía de Bailey-Bloch, el diagnóstico preciso y las pruebas genéticas ampliadas son fundamentales para optimizar el manejo clínico y el asesoramiento genético familiar.
Abstract
Background: STAC3 disorder is a congenital myopathy with musculoskeletal involvement of the trunk and extremities, difficulty feeding, and delayed milestones in motor development, with normal cognition. They are at high risk of susceptibility to malignant hyperthermia and restrictive pulmonary abnormalities. Originally, this pathology was described in individuals of the Native American Lumbee tribe, a mixture of Cheraw Indian, English and African-American descent, in the state of North Carolina, however, cases have already been described worldwide, although the exact epidemiology is not clear.
Case summary: A case of a Colombian pediatric patient with Bailey-Bloch myopathy is reported.
Conclusion: Given the rarity of Bailey-Bloch myopathy, accurate diagnosis and expanded genetic testing are essential for optimizing clinical management and family genetic counseling.
1. Introducción
Las miopatías congénitas son un grupo heterogéneo de enfermedades que comparten la característica de afectación de la fibra muscular, con inicio precoz, muy poco frecuentes y que dan lugar a la disminución del tono muscular y debilidad (1). La prevalencia global de las miopatías congénitas no es precisa. Sin embargo, se estima que ocurre en, al menos, uno por cada 20 000 niños. La mortalidad en los primeros años de vida es elevada en las formas graves (2).
El espectro clínico es amplio, con una gran variabilidad fenotípica que va desde el debut neonatal con afectación grave, artrogriposis, dificultad respiratoria, disfagia, hasta síntomas leves que se presentan en la etapa infantil o en la adultez (3). El curso de la debilidad puede ser progresivo o relativamente estable y los niveles enzimáticos en el perfil miopático suelen ser normales o ligeramente elevados y, en general, no hay afectación cognitiva (2, 3). Puede existir compromiso cardíaco o pulmonar que, en algunos casos, orienta hacia diagnósticos diferenciales dentro del espectro de miopatías (4).
El diagnóstico se fundamenta en la clínica y en los reportes de anatomía patológica que permiten orientar el diagnóstico genético. Pese a ello, en los últimos años se ha identificado una gran variedad de genes que causa diversas formas de miopatía congénita, lo que hace que su clasificación sea cada vez más compleja (5).
Dentro de este término de miopatías congénitas, se reporta una entidad poco frecuente llamada miopatía de Bailey-Bloch o miopatía nativo americana, un trastorno autosómico recesivo caracterizado por debilidad congénita y artrogriposis, paladar hendido, ptosis palpebral, facies miopáticas, baja estatura, cifoescoliosis, susceptibilidad a tumores malignos e hipertermia provocada por la anestesia (6).
Se informó por primera vez en la tribu indígena lumbee en Carolina del Norte (Estados Unidos) y ya se han documentado otros casos fuera de esta zona geográfica. Aquí presentamos el de un paciente pediátrico de nacionalidad colombiana con reporte genético confirmado de miopatía de Bailey-Bloch.
2. Descripción del caso
Paciente de tres años, antecedente de padres consanguíneos en segundo grado, producto de primera gestación, con adecuados controles prenatales, nacimiento por parto vaginal, peso al nacer de 3200 gramos (g), no vigoroso, requirió maniobras de reanimación y luego hospitalización en unidad de cuidado intensivo neonatal por ocho días, bajo diagnóstico de hipoxia perinatal; además, reingresó a los 18 días por infección de vías urinarias.
Con respecto al neurodesarrollo, presentó retraso en las habilidades motoras gruesas, adquirió sostén cefálico a los siete meses y deambulación a los 20 meses, con caídas frecuentes. Sus habilidades comunicativas y sociales se encontraban acordes a la edad; no se documentaron alteraciones en la deglución.
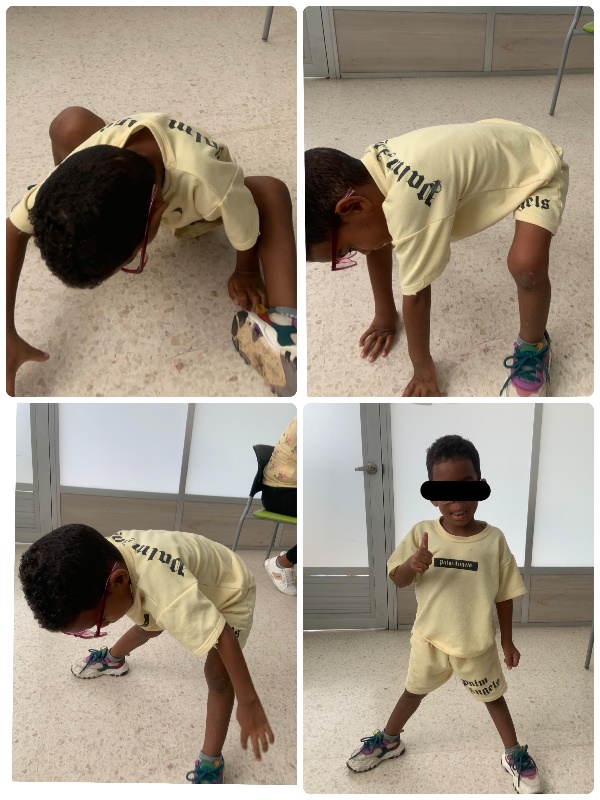
Al examen físico, con riesgo de talla baja y perímetro cefálico normal para su edad, dolicocefalia, pares craneales sin alteraciones, sin asimetría facial, dislálico, nómina, con hipotonía apendicular, signo de Gowers positivo (Figura 1), hipertrofia de gastrocnemios, hiperlordosis lumbar, balanceo de cadera, marcha con aumento del polígono de sustentación, sube y baja escaleras con apoyo, hiporreflexia.
Ante hallazgos clínicos, se solicitó perfil miopático y ecocardiograma Doppler bajo sospecha de distrofinopatía sin hallazgos concluyentes para la misma (Tabla 1), por lo que se realizaron estudios de extensión con electromiografía y neuroconducción, donde se evidenciaron signos electrofisiológicos compatibles con enfermedad de la fibra muscular. Fue evaluado por Genética, desde donde se ordenó panel de genes de miopatía obteniendo resultado de STAC3 (NM_145064.3) Variante c.851G>C (p.Trp284Ser) en estado de homocigosis patogénica, que se asocia con miopatía congénita Bailey-Bloch (MIM #255995) de herencia autosómica recesiva, confirmando el diagnóstico.
| 16/09/2021 | 04/10/2021 |
|---|---|
| Aldolasa: 4,8 U/L (0,0 - 16,3) | Aldolasa: 4,7U/L (0,0 – 16,3) |
| CPK total: 63,69 U/L (<170) | CPK total: 63,69 U/L (<170) |
| LDH: 292 U/L (125-200) | LDH: 262 U/L (125-200) |
| GPT: 12 U/L (<45) | GPT: 18,73 U/L (<45) |
| GOT: 30 U/L (Hasta 40) | GOT: 14,15 U/L (Hasta 40) |
| Hemograma: Hb 10,9 g/dl Hto 32,3 % leucocitos 6440 Plaquetas 291 000 |
Dado que no se disponía de tratamiento específico, el paciente recibió medidas de rehabilitación por medio de terapia física, logrando nuevas adquisiciones en el dominio motor grueso como mejoría en marcha, subir y bajar escaleras con ayuda, hacer carreras libres, comer con cuchara, no presentar disfagia ni de sólidos ni líquidos.
Continúa en evaluación integral por Neumología, Fisiatría, Genética, Neuropediatría, y vigilantes a evolución.
3. Discusión
La miopatía congénita de Bailey-Bloch, también conocida como miopatía nativo americana, fue descrita por primera vez en la tribu nativa americana lumbee, en un lactante con características físicas dadas por debilidad congénita, artrogriposis, paladar hendido, ptosis, baja estatura, cifoescoliosis, pie equinovaro, quien desarrolló hipertermia durante la administración de anestesia, pero con cognición normal; hallazgos similares a los descritos en nuestro paciente (6).
Es una enfermedad autosómica recesiva, es decir, que cada uno de sus padres es portador del gen alterado y existe el 25 % de probabilidad de que sus hijos padezcan cuando hereden ambas copias alteradas de sus padres. El gen STAC3 codifica un componente del complejo excitación-contracción a nivel musculoesquelético (SH3 y proteína 3 que contiene un dominio rico en cisteína); aunque su función no se comprende por completo, se entiende hasta el momento que sin STAC3 se pierde el acoplamiento mecánico entre el canal de calcio dependiente de voltaje de tipo L y el receptor de rianodina 1, ubicado en el retículo sarcoplásmico, lo que se traduce en que los músculos no se contraen adecuadamente (7, 8).
Inicialmente, se identificaron casos en la tribu lumbee en Carolina del Norte, pero el trastorno ya se ha identificado en muchas otras partes del mundo. En las Islas Comoras (ubicadas en el canal de Mozambique), se realizó una serie de casos de siete pacientes no nativos americanos que presentaron la enfermedad, siendo esta la segunda serie más grande con una etnia compartida notificada, después de la reportada en los lumbee (7). Posteriormente, se han conocido variantes patogénicas bialélicas en STAC3 en 23 individuos de 15 familias, así: africanas (cinco familias), Medio Oriente (cuatro), puertorriqueña (una), turca (una), sudamericana (una), mixta africana y afrocaribeña (una). Sin embargo, no teníamos conocimiento de casos reportados en Colombia, por lo que nuestro paciente podría ser el primero (6).
El diagnóstico se basa en el historial clínico y en los hallazgos de las variantes patogénicas bialélicas en STAC3, como en el caso de nuestro paciente, en quien se identificó la variante c.851G>C (p.Trp284Ser); de aquí la importancia de realizar panel de genes en estos pacientes, ya que con este examen se pueden estudiar al mismo tiempo diversas patologías de origen genético, pero con características fenotípicas similares, lo que nos lleva al diagnóstico específico definitivo y, a su vez, a un adecuado manejo, seguimiento y asesoramiento genético para la familia.
En cuanto a su tratamiento, no hay ninguna intervención específica para revertir o detener las manifestaciones clínicas de la enfermedad, pero el tratamiento de la afectación musculoesquelética es sintomático y consta de un equipo multidisciplinario con terapia física, ocupacional, dispositivos para la movilidad, etc. Es por ello que el paciente recibe intervención multimodal (6).
Se estima que el 36 % de las personas afectadas por el trastorno de STAC3 murieron antes de los 18 años, debido a enfermedad pulmonar restrictiva, pero faltan datos suficientes para establecer valores más exactos de mortalidad (6, 7).
4. Conclusiones
La miopatía de Bailey-Bloch es una entidad poco frecuente a nivel mundial en el amplio grupo de miopatías congénitas. Esto confirma la importancia de realizar un diagnóstico preciso y estudios genéticos ampliados para brindar manejo adecuado al paciente y asesoramiento genético a la familia.
Referencias
- (1) Erazo-Torricelli R. Miopatías estructurales congénitas. Rev Neurol 2013; 57 (Supl. 1):S53-S64. DOI: 10.33588/rn.57S01.2013250
- (2) Natera de Benito D, Ortez C, Carrera García L, Expósito J, Bobadilla E, Nascimento A. Diagnóstico y tratamiento de las miopatías congénitas. Medicina 2019; 79(Supl. III): 82-86
- (3) Gonorazky HD, Dowling JJ, Volpatti JR, Vajsar J. Signs and symptoms in congenital myopathies. Semin Pediatr Neurol 2019; 29:3-11. DOI: 10.1016/j.spen.2019.01.002
- (4) Schorling DC, Kirschner J, Bönnemann CG. Congenital muscular dystrophies and myopathies: an overview and update. Neuropediatrics 2017; 48:247-61. DOI: 10.1055/s-0037-1604154
- (5) Phadke R. Myopathology of congenital myopathies: bridging the old and the new. Semin Pediatr Neurol 2019; 29:55-70. DOI: 10.1016/j.spen.2019.01.007
- (6) Webb BD, Manoli I, Jabs EW. STAC3 Disorder. 2019 Jun 20. In: Adam MP, Everman DB, Mirzaa GM et al., editors. GeneReviews® [Internet]. Seattle (WA): University of Washington, Seattle; 1993-2022. https://www.ncbi.nlm.nih.gov/books/NBK542808/
- (7) Gromand M, Gueguen P, Pervillé A, Ferroul F, Morel G, Harouna A et al. STAC3 related congenital myopathy: A case series of seven Comorian patients. Eur J Med Genet. 2022; 65(10):104598. DOI: 10.1016/j.ejmg.2022.104598
- (8) Rufenach B, Van Petegem F. Structure and function of STAC proteins: Calcium channel modulators and critical components of muscle excitation-contraction coupling. J Biol Chem. 2021; 297(1):100874. DOI: 10.1016/j.jbc.2021.100874