PEDIATR (2024) 57(4) e476
Pediatría
http://www.revistapediatria.org/ • ISSN 0120-4912 • eISSN 2444-9369
Reporte de casoDOI: https://doi.org/10.68770/rp.v57i4.476
Tumor de GIST en pediatría
GIST in pediatrics
Camilo José Doncel Mezaa,b ,
Valeria Vásquez Amella,b,
Carlota Valentina Ovalle Villadiegob,c y
Koretta Esmeral Atehortúab,c
- a Médico general, egresado de la Universidad del Norte, Barranquilla, Atlántico, Colombia.
- b Rotación Cirugía Pediátrica, Hospital Universidad del Norte, Soledad, Atlántico, Colombia.
- c Residente de Pediatría, Universidad del Norte, Barranquilla, Atlántico, Colombia.
Resumen
Antecedentes: Los tumores del estroma gastrointestinal (GIST) son neoplasias mesenquimales del tracto gastrointestinal, y en la población pediátrica se caracterizan por presentarse con cuadros clínicos muy difusos e inespecíficos.
Resumen del caso: Paciente de 17 años de edad, quien consultó por masa abdominal inespecífica. Tras la realización de paraclínicos e imágenes, se decidió redirigirlo a cirugía pediátrica donde procedieron a laparotomía y resección de masa abdominal. Teniendo en cuenta la clínica del paciente, hallazgos imagenológicos y específicamente el reporte de histopatología obtenido posterior al procedimiento quirúrgico, este fue diagnosticado con tumor del estroma gastrointestinal de tipo células falciformes.
Conclusiones: Siendo los tumores de GIST neoplasias con buen pronóstico, es de suma importancia contar con este diagnóstico en el contexto del abordaje clínico de la población pediátrica con sintomatología insidiosa de predominio gastrointestinal, ya que, en ocasiones, el retraso en el diagnóstico puede aumentar el riesgo de complicaciones asociadas y dificultar un satisfactorio abordaje terapéutico.
Abstract
Background: GIST tumors are mesenchymal neoplasms of the gastrointestinal tract, and in the pediatric population are characterized by presenting with very diffuse and nonspecific clinical presentation.
Case report: We report the case of a 17-year-old patient who consulted for a nonspecific abdominal mass. After carrying out paraclinical tests and images, it was decided to redirect the patient to pediatric surgery where laparotomy and abdominal mass resection was performed. Taking into account the patient’s clinical, imaging findings and specifically the histopathology report obtained after the surgical procedure, the patient was diagnosed with sickle cell gastrointestinal stromal tumor.
Conclusions: Since GISTs are neoplasms with a good prognosis, it is of utmost importance to consider this diagnosis in the clinical approach to pediatric patients with insidious, predominantly gastrointestinal symptoms, since the delay in diagnosis may increase the risk of associated complications and hinder a satisfactory therapeutic approach.
1. Introducción
Los tumores del estroma gastrointestinal (GIST) son neoplasias mesenquimales del tracto gastrointestinal, que representan aproximadamente del 1 al 2 % de los cánceres gastrointestinales y su forma de presentación puede variar dependiendo del grupo etario (1).
De los tumores de GIST, del 0,4 al 2 % ocurre en pacientes pediátricos menores de 20 años, generalmente relacionados con mutaciones genéticas asociadas y con una edad media de diagnóstico de 15 años (1). Suelen presentarse como masas subepiteliales y tienen una expresión del antígeno CD117 positiva. Su probable origen son las células intersticiales de Cajal o células de marcapaso intestinal, ubicadas entre el músculo liso y la inervación autonómica de la pared intestinal; por lo cual, son las encargadas de regular el peristaltismo. La forma de presentación en pediátricos suele ser difusa, siendo los síntomas más comunes hemorragia gastrointestinal, fatiga y anemia. El diagnóstico se establece mediante histopatología, inmunohistoquímica e identificación de mutaciones genéticas específicas (1).
A continuación, trataremos el caso de un paciente adolescente, quien consultó por dolor abdominal y cuyo reporte ecográfico indicó “masa sólida abdominal de origen indeterminado”, así como los hallazgos clínicos y paraclínicos de su ingreso, evolución y los resultados postratamiento.
2. Descripción del caso
Paciente de 17 años sin antecedentes patológicos, quien consultó al servicio de urgencias por cuadro clínico de un mes, caracterizado por dolor abdominal en hemiabdomen derecho, con ecografía pélvica transabdominal que reportó masa sólida abdominal de origen indeterminado. Al examen físico presentó McBurney positivo. Sin palpación de masas ni megalias.
Se decidió realizar Tomografía Axial Computarizada (TAC) de abdomen con contraste, la cual reportó masa lobulada hipodensa con leve realce heterogéneo, con relación suprapúbica en contacto con la pared anterior del fondo uterino, con márgenes bien definidos, la cual desplazó asas intestinales adyacentes sin infiltrantes (sugerente de mioma). Debido a esto, se sugirió evaluar con resonancia magnética con contraste, antígeno carcinoembrionario y antígeno de cáncer de mama, los cuales resultaron negativos.
Se realizó consulta con servicio de Hematooncología, quienes solicitaron resonancia magnética de pelvis, marcador CA-125, antígeno carcinoembrionario, alfa proteína sérica y gonadotropina coriónica humana. También, se solicitó valoración por Cirugía Pediátrica y Ginecología Oncológica para definir conducta. En cita control con servicio de Hematooncología se evidenciaron paraclínicos solicitados normales. Se manejó como un tumor de comportamiento incierto de órganos digestivos.
Asimismo, se llevó a cabo resonancia magnética de pelvis, la cual reportó lesión de aspecto quístico supravesical con origen de uraco y leve cantidad de líquido en fondo de saco de Douglas, por lo que el servicio de Ginecología Oncológica decidió que era pertinente tratarlo por Cirugía Pediátrica. El paciente acudió al servicio de consulta externa de Cirugía Pediátrica en nuestra institución, al examen físico se evidenció masa grande, de consistencia sólida, localizada en hipogastrio, móvil y dolorosa a la palpación. Se decidió realizar laparotomía y resección de masa abdominal.
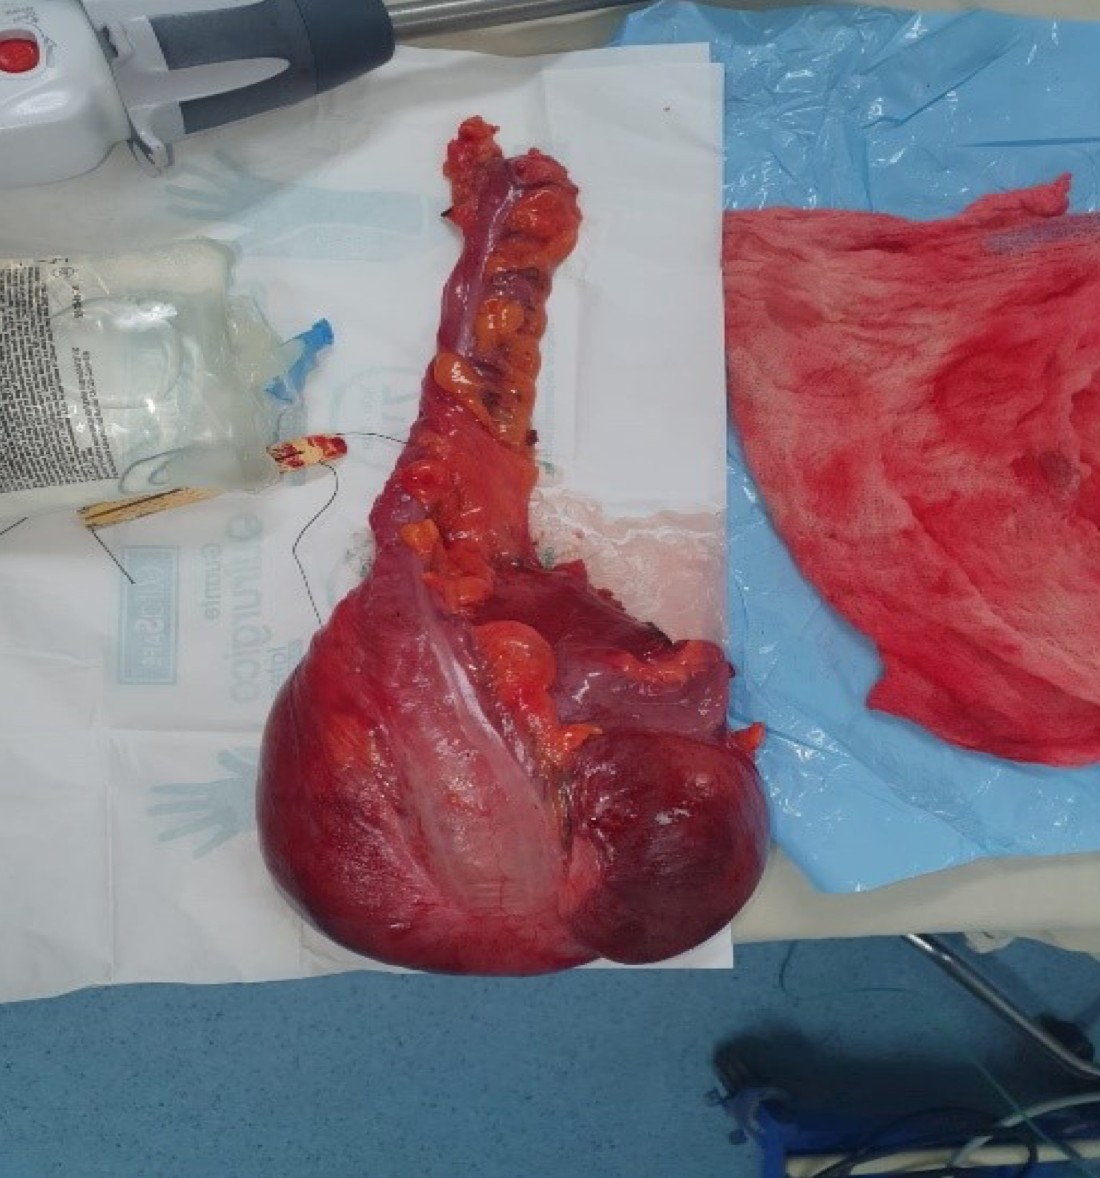
De esta manera, se realizó una laparotomía mediana suprainfraumbilical, donde se identificó líquido serohemático en cavidad abdominal y masa sólida, móvil, sin adherencia a retroperitoneo, la cual comprometía íleo terminal, ciego y apéndice; así como hemicolectomía derecha con Echelock de 60 milímetros (mm) y disección de la masa, incluidos el íleo terminal, ciego y apéndice con ligasure impact (Figura 1).
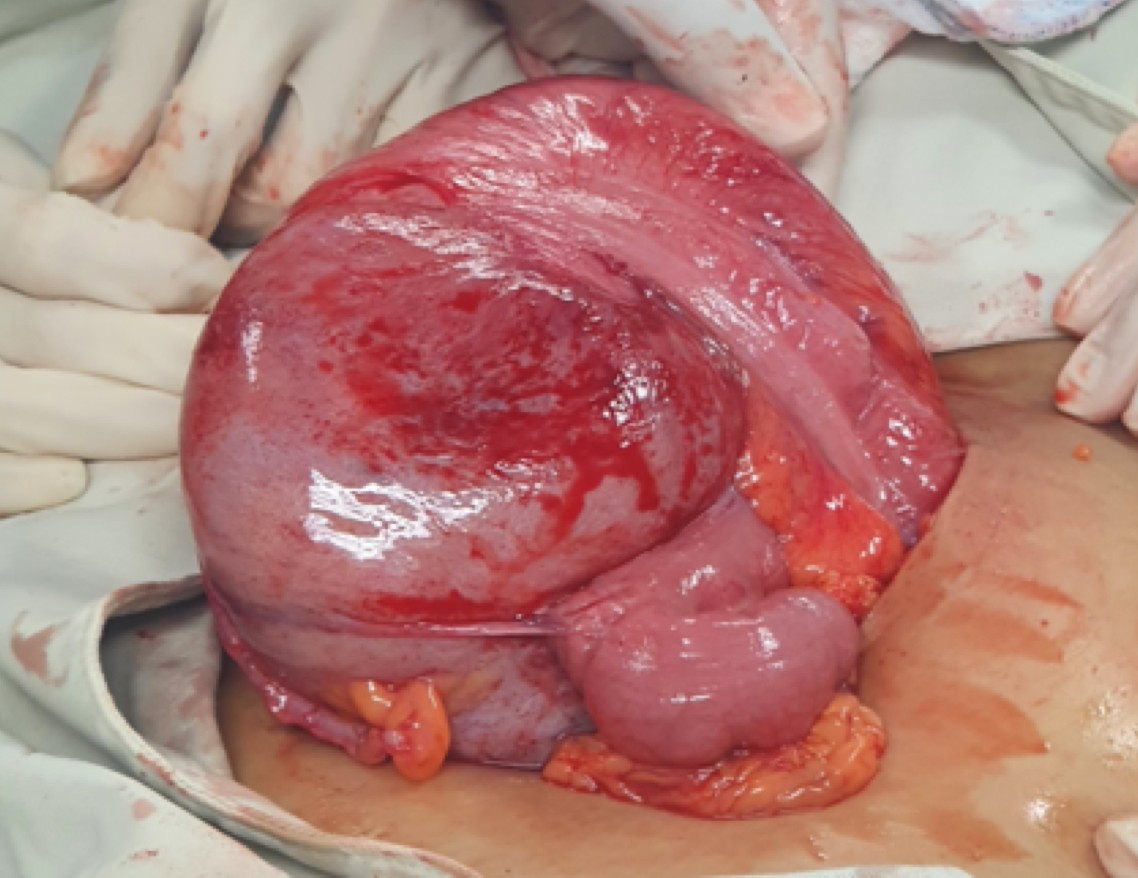
La masa quirúrgica era de bordes irregulares y midió 14 x 14 x 8,5 centímetros (cm). Por parte de histopatología, reportaron hallazgos consistentes con tumor del estroma gastrointestinal de células fusiformes (Figura 2).
3. Discusión
Los tumores GIST son las neoplasias mesenquimales más comunes del tracto gastrointestinal. Sin embargo, solo representan del 1 al 2 % de los cánceres primarios a este nivel. Se localizan predominantemente en estómago, lo cual corresponde al 40 a 70 % de los casos, seguido por intestino delgado en 20 a 40 %, mientras que el 10 % restante se divide en esófago, colon y recto. Los GIST también pueden desarrollarse fuera del tracto gastrointestinal, dentro de la cavidad abdominopélvica, como el epiplón, el mesenterio, el útero y el retroperitoneo, y reciben el nombre de tumores del estroma extragastrointestinal (eGIST), los cuales suelen ser bastante agresivos (1, 2).
De los tumores de GIST, el 0,4 al 2 % ocurre en pacientes pediátricos menores de 20 años, generalmente asociados a mutaciones genéticas específicas, con una edad media de diagnóstico de 15 años y, a diferencia de la población adulta, en la cual la distribución de la enfermedad no varía según el sexo, en la población pediátrica se presenta mayormente en mujeres, quienes representan un 70 % de los casos (1, 3, 4).
Son tumores benignos predominantemente, los cuales se producen principalmente cuando los genes encargados del control de la expresión de la tirosina cinasa mutan y conducen a un crecimiento neoplásico que afecta células del linaje de las células intersticiales de Cajal o células de marcapaso intestinal, ubicadas entre el músculo liso y la inervación autonómica de la pared intestinal, encargadas de regular el peristaltismo (3).
Los GIST pediátricos suelen presentarse esporádicamente y, normalmente, no se deben a mutaciones en c-KIT ni en el receptor alfa del factor de crecimiento derivado de plaquetas (PDGFRA); por el contrario, se asocian predominantemente a mutaciones en el gen de la succinato deshidrogenasa (SDH) o en el gen del receptor del factor 1 de crecimiento similar a la insulina (IGF-1R). Por tanto, se ha propuesto una nueva clasificación en la que se hable de GIST con SDH-competente, la cual incluiría los tumores del estroma gastrointestinal en adultos o los que portan mutaciones c-KIT/PDGFRA/BRAF, y los GIST con SDH-deficiente, los cuales corresponderían principalmente a los GIST pediátricos (4, 5).
De igual manera, en la población pediátrica, los tumores del estroma gastrointestinal pueden asociarse a síndromes de cáncer, tales como la tríada de Carney, la cual incluye GIST, condroma pulmonar y paraganglioma y se debe a una mutación en la subunidad B del complejo de la succinato deshidrogenasa (SDH-B); el síndrome de Carney-Stratakis, el cual incluye GIST y paraganglioma, y en la enfermedad de von Recklinghausen o neurofibromatosis tipo 1 (4).
La presentación clínica es amplia y depende predominantemente del grupo etario y la localización del tumor. En la población pediátrica y los adultos jóvenes, los síntomas suelen ser principalmente sangrados gastrointestinales, fatiga y anemia. Además, tienden a presentar un curso más indolente de la enfermedad, a pesar de ser más propensos a desarrollar tumores gástricos multifocales, nódulos linfáticos metastásicos, recurrencias o enfermedad metastásica. Asimismo, pueden desarrollarse síntomas asociados al efecto de masa causado por el tumor, tipo dolor o distensión abdominal, saciedad temprana o masa palpable (1-3).
Los GIST pueden detectarse durante la evaluación de pacientes sintomáticos, así que requieren un examen físico detallado y alta sospecha de la enfermedad; o incidentalmente durante procesos quirúrgicos o estudios imagenológicos, en un 15 a 30 % de los casos. Durante la evaluación inicial, se requiere la realización de procedimientos endoscópicos e imágenes diagnósticas y, a diferencia de la población adulta, en la cual la TAC abdominal contrastada es el estudio imagenológico de elección, en la población pediátrica se prefiere la resonancia magnética de abdomen/pelvis, debido fundamentalmente a su capacidad para definir adecuadamente la lesión y su ausencia de radiación ionizante. De igual manera, se podrían utilizar como ayudas diagnósticas alternas la ecografía y la tomografía por emisión de positrones (PET) (3-5).
El diagnóstico definitivo se basa en las características patológicas de la muestra de tejido e incluye las características morfológicas e inmunohistoquímicas. Cabe mencionar que los tumores GIST exhiben tres morfologías diferentes: células fusiformes, las cuales están muy asociadas con el GIST adulto clásico (c-KIT mutado); células epitelioides, y tipos de células mixtas fundamentalmente asociadas con los GIST pediátricos. Por tanto, en caso de encontrarse patrones celulares compatibles con GIST en la tinción de hematoxilina-eosina, se deben realizar pruebas inmunohistoquímicas para detectar la presencia de CD117 (c-KIT) o DOG-1 (ANO1), los cuales son los marcadores más sensibles y específicos para la detección de lesiones GIST, con el fin de confirmar el diagnóstico.
A su vez, esto debe idealmente ser asociado al análisis molecular correspondiente, de tal forma que se realice una adecuada tipificación del tumor y se oriente con mayor certeza la terapia. Cabe mencionar que en algunos tipos de GIST pediátricos SDH-deficientes, se puede encontrar IGF-1R positivo durante la inmunohistoquímica (3, 5).
Por su parte y tal como sucede con muchas otras neoplasias malignas gastrointestinales, el tratamiento de los tumores del estroma gastrointestinal depende en gran medida de la extensión de la enfermedad. Es importante reconocer que, a pesar de los avances en la terapia dirigida, la resección quirúrgica con preservación de la pseudocápsula sigue siendo el principal modo de terapia para los GIST localizados (2, 3).
El abordaje terapéutico de los GIST de menos de 2 cm continúa siendo un tema de debate, puesto que, si se toma en consideración el bajo potencial de malignidad de estos tumores, es posible monitorearlos con ecografía endoscópica. Sin embargo, y tal como se mencionó anteriormente, aquellos localizados de más de 2 cm serán sometidos a resección quirúrgica. Por otro lado, cuando la resección quirúrgica completa no sea posible o pueda conducir a pérdida de la función, se puede indicar imatinib preoperatorio para ayudar a reducir la carga tumoral antes de la resección (3, 5, 6).
Si bien dentro del manejo farmacológico con inhibidores multicinasa, el imatinib sigue siendo el agente de primera línea para GIST pediátrico, es importante reconocer que no es adecuado para todos los pacientes y pueden existir resistencias asociadas a ciertas mutaciones genéticas, por lo que sería ideal contar con análisis mutacional para todos los GIST. De igual forma, medicamentos de generación superior como sunitinib o regorafenib, son fundamentales en casos de resistencia a imatinib, e incluso otras terapias dirigidas, tales como sorafenib, ponatinib y avapritinib, podrían desempeñar un papel importante en el futuro (5).
Por su parte, a pesar del pronóstico más favorable de GIST en población pediátrica con respecto a los adultos, dentro de la literatura se han evidenciado algunos factores de mal pronóstico, tales como un tamaño tumoral > 5 cm, alto índice mitótico y morfología de células fusiformes (7).
4. Conclusiones
Se presentó el reporte de caso de un paciente pediátrico sin antecedentes patológicos, en el contexto de dolor abdominal insidioso sin otra sintomatología asociada, y reporte extrainstitucional de masa sólida abdominal de origen indeterminado por ecografía pélvica. Se realizó resonancia magnética para mejor caracterización de la lesión, lo cual, asociado a la ausencia de hallazgos en evaluación hematooncológica, condujo a la realización de laparotomía y resección de masa abdominal.
Teniendo en cuenta la clínica del paciente, hallazgos imagenológicos y específicamente el reporte de histopatología obtenido posterior al procedimiento quirúrgico, este fue diagnosticado con tumor del estroma gastrointestinal de tipo células falciformes.
Tomando en consideración la baja prevalencia de los GIST y la clínica indolente en la población pediátrica, es fundamental conocerlos y realizar una adecuada aproximación diagnóstica y terapéutica en los contextos asociados, empleando un abordaje multidisciplinario que facilite una intervención oportuna.
La resonancia magnética es el estudio imagenológico de elección en la población pediátrica debido a su capacidad para definir adecuadamente la lesión y la ausencia de radiación ionizante, con el objetivo de iniciar un adecuado abordaje diagnóstico y favorecer un impacto positivo en la historia natural de la enfermedad.
El tratamiento dependerá, en gran medida, de la extensión del tumor y será ampliamente guiado por el análisis mutacional, variando desde un manejo conservador en los tumores de menos de 2 cm, resección quirúrgica como método principal de terapia en aquellos localizados de más de 2 cm, hasta terapia dirigida, principalmente con inhibidores multicinasa, los cuales en múltiples ocasiones se comportarán como coadyuvantes del abordaje quirúrgico propuesto e incluso, en muchas otras, serán la única opción terapéutica.
Es fundamental contar con este diagnóstico en el contexto del abordaje clínico de la población pediátrica con sintomatología insidiosa de predominio gastrointestinal, ya que, si bien es una enfermedad poco frecuente, los tumores suelen ser benignos y presentan un pronóstico favorable respecto a los adultos. En ocasiones, el retraso en el diagnóstico puede aumentar el riesgo de complicaciones asociadas y dificultar un satisfactorio abordaje terapéutico.
5. Conflicto de intereses
Se declara que no existe ningún conflicto de interés por parte de los autores.
Referencias
- Raut CP, Duensing A, Keedy VL. Clinical presentation, diagnosis, and prognosis of gastrointestinal stromal tumors [Internet]. Waltham (MA): UpToDate; 2025 Nov 4. Disponible en: https://www.uptodate.com/contents/clinical-presentation-diagnosis-and-prognosis-of-gastrointestinal-stromal-tumors
- Tan CB, Zhi W, Shahzad G, Mustacchia P. Gastrointestinal stromal tumors: a review of case reports, diagnosis, treatment, and future directions. ISRN Gastroenterol. 2012;2012: 595968. https://doi.org/10.5402/2012/595968
- Helbing A, Menon G. Gastrointestinal stromal tumors [Internet]. Treasure Island (FL): StatPearls Publishing; 2025 Jan- [updated 2025 Sep 14]. Disponible en: https://www.ncbi.nlm.nih.gov/books/NBK554541/
- Quiroz HJ, Willobee BA, Sussman MS, Fox BR, Thorson CM, Sola JE, et al. Pediatric gastrointestinal stromal tumors—a review of diagnostic modalities. Transl Gastroenterol Hepatol. 2018;3: 54. https://doi.org/10.21037/tgh.2018.07.08
- Andrzejewska M, Czarny J, Derwich K. Latest advances in the management of pediatric gastrointestinal stromal tumors. Cancers (Basel). 2022;14(20): 4989. https://doi.org/10.3390/cancers14204989
- Sashidharan P, Matele A, Matele U, Al Felahi N, Kassem KF. Gastrointestinal stromal tumors: a case report. Oman Med J. 2014;29(2): 138-41. https://doi.org/10.5001/omj.2014.34
- Raitio A, Salim A, Mullassery D, Losty PD. Current treatment and outcomes of pediatric gastrointestinal stromal tumors (GIST): a systematic review of published studies. Pediatr Surg Int. 2021;37(9): 1161-65. https://doi.org/10.1007/s00383-021-04931-0